肿瘤微环境(TME)中代谢物与免疫细胞之间的“对话”是近年来免疫代谢研究的重要方向。肿瘤相关巨噬细胞(TAM)是TME中最丰富的免疫抑制细胞,其高丰度与不良预后和治疗耐药密切相关。尽管TAM极化受到多种可溶性因子的调控,但其中关键的代谢调控因子仍未完全阐明。
近日,我院何岚副教授团队与华中科技大学何然、厦门大学林树海团队合作在PNAS发表题为α-aminobutyric acid promotes tumor progression by polarizing macrophages through the ASNS-mTORC2 axis的研究文章。该研究鉴定出α-氨基丁酸(AABA)是一种此前未被认识的促肿瘤代谢物,它通过ASNS-mTORC2-IRF4非经典信号轴驱动TAM向M2样表型极化,进而损害CD8⁺ T细胞功能并削弱PD-1免疫检查点阻断(ICB)的疗效,为理解TME代谢免疫串扰提供了新视角。
研究团队首先对B16-F10荷瘤与naive小鼠血清进行代谢组学分析,发现AABA是上调最明显的非蛋白氨基酸之一。多种肿瘤细胞系均可向胞外释放AABA,外源给予AABA显著加速B16-F10和LLC皮下肿瘤生长。为确定AABA的促肿瘤作用是否依赖免疫细胞,研究者在免疫功能缺陷的NOG小鼠中重复实验,结果显示AABA的促肿瘤效应完全消失。进一步分析发现,AABA特异性增加CD206⁺ TAM比例和绝对数量;氯膦酸盐脂质体耗竭巨噬细胞后,AABA促肿瘤效应被完全消除。分选TAM显示M2标志物Arg1及M2相关基因(Arg1、Chi3l3、Retnla、Mrc1)上调,PD-L1和抑制性细胞因子(Il10、Tgfβ、Vegf)表达升高。这些结果表明,AABA通过促进TAM向M2样表型极化来发挥促肿瘤作用。
鉴于M1和M2巨噬细胞在代谢模式上的显著差异,研究者进一步检测了AABA对巨噬细胞代谢的影响。Seahorse分析显示,AABA处理的BMDM表现出更高的最大OCR和备用呼吸能力,同时ECAR降低,线粒体质量和膜电位增加,表明AABA促进巨噬细胞从糖酵解转向氧化磷酸化(OXPHOS)。为解析分子机制,研究者发现AABA显著增加AKT Ser473(mTORC2特异性位点)磷酸化及其下游p-FoxO1,但不影响S6磷酸化(mTORC1下游)或AKT Thr308,明确指向mTORC2而非mTORC1的激活。利用Rictor^fl/fl^ LysM^Cre^小鼠,研究者证实Rictor缺失完全阻断AABA诱导的M2极化和体内促肿瘤效应;IRF4敲低同样阻断M2极化。通过LiP-MS、分子对接和ITC实验,研究者证实AABA直接结合天冬酰胺合成酶(ASNS)(Kd ≈ 150 μM);ASNS敲低显著减弱AABA诱导的AKT Ser473磷酸化和M2基因表达。值得注意的是,既往研究多将ASNS与mTORC1激活关联,而该研究揭示AABA通过结合ASNS选择性激活mTORC2。此外,MCT1抑制剂AZD3965或Mct1敲低均可减少细胞内AABA积累并阻断M2极化,表明MCT1是AABA进入巨噬细胞的主要转运体。
M2样TAM已知可抑制CD8⁺ T细胞功能。研究显示,AABA处理小鼠肿瘤浸润CD8⁺ T细胞的TNF-α、IFN-γ和CD107表达显著降低,而巨噬细胞耗竭完全逆转这一抑制。在治疗层面,AABA与抗PD-1抗体联用时显著削弱ICB的抗肿瘤疗效;此外,AABA处理还减少了肿瘤中Tim3⁻TCF-1⁺ CD8⁺ T细胞(前体耗竭T细胞,Tpex)的频率,而Tpex细胞是PD-1/PD-L1阻断应答的关键亚群。
综上所述,该研究勾勒出一条完整的代谢-免疫调控轴线:肿瘤细胞利用苏氨酸合成AABA并释放至TME → AABA经MCT1进入巨噬细胞 → AABA直接结合ASNS → ASNS介导mTORC2选择性激活 → IRF4上调 → 巨噬细胞代谢从糖酵解转向OXPHOS → M2样TAM极化 → CD8⁺ T细胞效应功能受抑 → PD-1阻断疗效受损。该研究首次将AABA定义为TME中的信号代谢物,并揭示了ASNS在mTORC2调控中此前未知的功能。
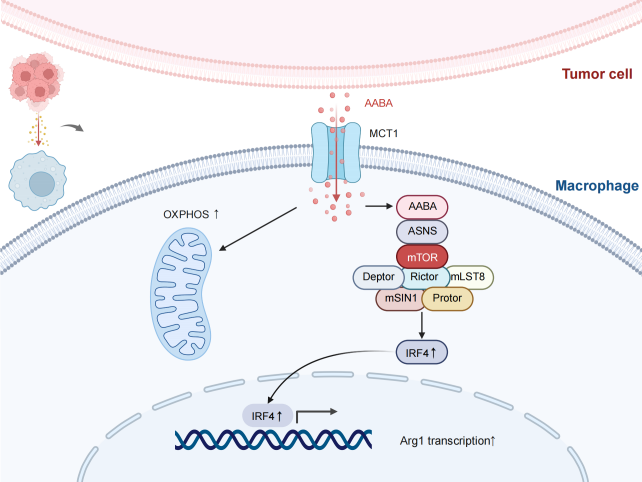
AABA通过ASNS-mTORC2轴诱导巨噬细胞M2样极,促进肿瘤进展
肿瘤来源的 α-氨基丁酸(AABA)驱动 TAM 向 M2 样免疫抑制状态极化。AABA 经 MCT1 转运进入巨噬细胞,增强 OXPHOS并与 ASNS 结合,激活 mTORC2–IRF4 轴,上调 M2 相关基因表达,最终抑制 CD8⁺ T 细胞活性并削弱 PD-1 阻断疗效。

